
La plupart des planificateurs d'installations supposent qu'un ISO 7 salle blanche protège efficacement contre la contamination. Mais le contrôle standard des particules n'est pas égal à la stérilité. L'air extérieur ambiant dans une zone urbaine typique contient 35 000 000 particules par mètre cube dans la plage de taille ≥ 0,5 μm, équivalent à une classification ISO 9. Chez RaxPanel, nous voyons souvent des spécifications échouer parce que les concepteurs confondent les seuils de filtration des particules avec les étapes rigoureuses de décontamination microbienne requises pour BPH Grade environnements.
Nous analysons la divergence technique entre ISO 14644 classifications et niveaux d'assurance stérilité afin que vous puissiez éviter les échecs d'audit. Cet article explique comment sélectionner revêtements de panneaux modulaires qui survivent à la désinfection chimique agressive et comparent les limites du BPH Grade A à D à vos risques de fabrication spécifiques. La mauvaise classification de ces environnements oblige à des rétrofits coûteux, mais aligner vos choix de matériaux avec vos exigences biologiques dès le départ garantit une stabilité réglementaire.
Normes pour les particules vs les microbes
Les salles blanches sont classées selon les limites de particules en suspension, mais la stérilité nécessite le contrôle des micro-organismes vivants—deux paramètres distincts souvent confondus. ISO 14644 définit la propreté des particules, tandis que BPH et les normes de stérilité régissent la charge microbienne. Comprendre les deux systèmes est essentiel pour concevoir des installations conformes aux attentes réglementaires et aux exigences de sécurité des produits.
Seuils de classification ISO des particules expliqués
La norme ISO 14644-1 classe les salles blanches en fonction de la concentration de particules en suspension de tailles spécifiques par mètre cube d'air. Chaque classe, de ISO 1 (la plus propre) à ISO 9, a un nombre maximal de particules défini. Par exemple, une salle ISO 5 n'autorise pas plus de 3 520 particules ≥0,5 µm par mètre cube. Considérez-le comme le comptage de poussière dans un volume défini—les particules plus petites sont plus difficiles à contrôler, donc la limite se resserre à mesure que la taille des particules diminue.
Ces seuils sont mesurés à l'aide de compteurs de particules laser qui échantillonnent l'air en continu. La classification ne tient pas compte du contenu microbien, c'est pourquoi une salle peut répondre à ISO 5 pour les particules mais échouer aux exigences de stérilité si les contrôles microbiens sont inadéquats.
Niveaux d'assurance stérilité pour le contrôle microbien
L'assurance stérilité se concentre sur l'élimination ou le contrôle des micro-organismes viables—bactéries, champignons et spores—qui peuvent compromettre la sécurité des produits. La norme de l'industrie est un Niveau d'assurance stérilité (SAL) de 10⁻⁶, signifiant qu'il y a au maximum une chance sur un million qu'une unité unique soit non stérile après le traitement. Ce niveau est critique dans la fabrication pharmaceutique, où même de faibles charges microbiennes peuvent causer des échecs de lot ou nuire au patient.
Contrairement aux comptages de particules, les limites microbiennes sont exprimées en Unités Formant Colonie (UFC) par mètre cube ou par exposition de plaque de sédimentation. La surveillance nécessite un échantillonnage actif de l'air ou des écouvillonnages de surface, et les limites acceptables sont beaucoup plus strictes dans les zones critiques où les produits sont exposés.
Comparaison ISO 14644 avec les grades BPH de salle blanche
ISO 14644 et les grades BPH de l'UE définissent tous deux la propreté, mais ils servent des objectifs différents. ISO se concentre sur les comptages de particules, tandis que BPH ajoute des limites microbiennes et des contrôles de processus adaptés à la production pharmaceutique. Le Grade BPH A correspond à ISO 5 pour les particules et les microbes, mais les Grades B, C et D autorisent des comptages de particules plus élevés tout en exigeant une surveillance microbienne stricte.
Le désalignement entre classification ISO et grade BPH est un constat d'audit courant. Les installations qui répondent uniquement aux normes de particules ISO peuvent négliger le zonage microbien, entraînant une non-conformité. Une conception adéquate intègre les deux cadres : ISO pour le flux d'air et la filtration, BPH pour les contrôles opérationnels et les protocoles de nettoyage.
Surveillance des particules vs méthodes d'échantillonnage microbien
La surveillance des particules utilise des compteurs de particules optiques qui aspirent l'air à travers un faisceau laser et comptent les perturbations. Ces appareils fournissent des données en temps réel et sont généralement placés à des points stratégiques pour un échantillonnage continu ou périodique.
L'échantillonnage microbien repose sur des méthodes différentes : des échantillonneurs d'air actifs qui impactent l'air sur des boîtes de Petri, des plaques de sédimentation qui capturent les microbes déposés par gravité, et des écouvillons de surface pour les plaques de contact. Chaque méthode a sa propre limite de détection et son efficacité de récupération, donc les résultats ne sont pas directement comparables. Un étalonnage régulier et le respect de protocoles validés sont essentiels pour une analyse de tendance précise.
| Type de contaminant | Norme régissante | Indicateur clé | Spécification d'ingénierie des matériaux | Conséquence de la contamination |
|---|---|---|---|---|
| Particules en suspension dans l'air (non viables) | ISO 14644-1 | Limites maximales de concentration (particules/m³ ≥0,5 µm) | Surface Roughness (Ra < 0.8 µm), Low off-gassing properties, Non-shedding fiber matrix | Défauts de produit, réduction du rendement, altération du fonctionnement des équipements |
| Micro-organismes viables (biocontamination) | ISO 14698-1 / Annexe 1 des BPF | UFC (unités formant colonies) par m³ (air actif) ou boîte de Petri à dépôt | GRP à revêtement gelcoat non poreux ou acier inoxydable, résistance chimique aux agents de stérilisation | Échec de lot, rupture du niveau d'assurance de stérilité (SAL), rappel réglementaire |
| Charge en particules et en micro-organismes dans la zone critique | BPF UE Catégorie A / ISO Classe 5 | <1 CFU (active); <3,520 particles (≥0.5µm) | Surface monolithique sans joint, étanchéité à l'air de classe 3, systèmes d'assemblage à fermoir à came intégrés | Dégagement de composés du substrat contaminant le procédé, génération de fibres dans le cœur aseptique |
| Réservoirs environnementaux (moisissures / condensation) | Conception des installations BPF / Contrôle thermique | Maintien du point de rosée, élimination des ponts thermiques | Isolation continue (valeur R) au niveau des jointures, matériaux de cœur étanches à l'eau | Développement de moisissures cachées dans les cavités murales, dégradation structurelle, réservoir de contamination à long terme |
Choisir des matériaux qui résistent à la stérilisation
Pour atteindre une stérilité réelle, les matériaux de construction doivent résister aux agents de « destruction » agressifs tels que le peroxyde d'hydrogène vaporisé sans se dégrader, sans émettre de composés volatils ni héberger de micro-organismes dans les pores de surface.
Le choix des bons matériaux de panneaux pour les environnements stériles se résume à une seule question : la surface peut-elle survivre à des cycles de stérilisation répétés sans compromettre l'hygiène ? Un panneau qui semble impeccable le premier jour mais commence à se dégrader après six mois d'exposition au VHP (peroxyde d'hydrogène vaporisé) devient une source de contamination — et non une barrière. C'est là que la distinction entre une salle blanche et une chambre stérile devient physiquement critique. Les salles blanches se soucient des particules ; les chambres stériles se soucient des cycles de destruction et de reconstruction des micro-organismes. Vos panneaux muraux et de plafond doivent résister aux deux.
Sélection de surfaces résistantes à la désinfection chimique
Les chambres stériles modernes subissent une décontamination rigoureuse à l'aide de chimies agressives — composés ammonium quaternaire, vapeur de peroxyde d'hydrogène, acide peracétique et parfois solutions de javel. Les matériaux de construction standards ne peuvent tout simplement pas survivre à ce niveau d'agression chimique. Le parement de vos panneaux isolés doit être chimiquement inerte vis-à-vis de ces agents tout en maintenant son intégrité structurelle cycle après cycle.
C'est ici que le choix des matériaux devient non négociable. Les panneaux GRP (plastique renforcé de verre) à revêtement gelcoat offrent une surface extrêmement lisse et non poreuse qui résiste aux attaques chimiques des désinfectants standards. Le gelcoat forme une barrière continue et sans couture — il n'y a aucun pore où les micro-organismes peuvent se coloniser et aucune voie de dégradation que les produits chimiques agressifs peuvent exploiter. Pour les catégories A et B des chambres stériles pharmaceutiques, nos ingénieurs recommandent systématiquement les parements en GRP gelcoat ou en acier inoxydable comme norme minimale. Nous avons vu des installations où des panneaux en fibre de verre non revêtus ont commencé à se délaminer après seulement 18 mois d'exposition hebdomadaire au VHP, créant des microfissures devenues des sources persistantes de contamination.
- Panneaux GRP à revêtement gelcoat : Surface chimiquement inerte avec une rugosité de surface Ra inférieure à 0,8 micromètre, la rendant résistante aux cycles de désinfection à base d'ammonium quaternaire, de peroxyde d'hydrogène et d'acide peracétique.
- Parements en acier inoxydable : La référence pour les zones stériles de catégorie A ; imperméable à tous les désinfectants courants et compatible avec les protocoles de stérilisation à la vapeur.
- Feuilles CFRT (thermoplastique continu renforcé de fibre de verre) : Panneaux de nouvelle génération plus légers et plus fins que le GRP traditionnel tout en offrant une résistance chimique supérieure et une résilience structurelle accrue sous désinfection répétée.
- Matériaux à éviter : Les surfaces en stratifié haute pression (HPL) et la fibre de verre non revêtue peuvent se mettre à libérer des fibres et se dégrader sous l'effet de désinfectants chimiques agressifs, créant des points de rétention de particules et de micro-organismes.
Compatibilité des matériaux avec les cycles de stérilisation en autoclave
Certains composants de chambres stériles — en particulier les sas de transfert, les chambres de passage et les panneaux muraux amovibles — peuvent devoir résister aux conditions d'autoclavage. L'autoclavage expose les matériaux à de la vapeur saturée à 121 degrés Celsius pendant des périodes prolongées, parfois jusqu'à 30 minutes. Il s'agit d'une contrainte fondamentalement différente de la désinfection chimique : elle combine haute température, forte humidité et pression. Tous les matériaux de panneaux composites ne peuvent pas survivre à cet environnement sans changement dimensionnel, délaminage ou dégradation de surface.
Nos essais ont montré que les panneaux à âme en mousse PMI (polyméthacrylimide) maintiennent une stabilité structurelle dans des conditions d'autoclavage bien mieux que les âmes standards en PU (polyuréthane) ou XPS (polystyrène extrudé). La mousse PMI peut résister à des températures bien supérieures à 121 degrés Celsius sans ramollir ni perdre sa résistance à la compression. Pour les panneaux devant entrer dans un autoclave, nous recommandons une âme en mousse PMI avec des parements en acier inoxydable ou en CFRT comme seule configuration capable de survivre de manière fiable à des cycles répétés sans dégradation.
- Âme en mousse PMI : Résistance thermique supérieure à 150 degrés Celsius ; recommandée pour tout composant de panneau entrant dans un cycle d'autoclavage.
- Âme en mousse PU : Température de service maximale d'environ 80 degrés Celsius ; impropre à l'autoclavage mais adéquate pour la désinfection chimique des panneaux muraux et de plafond fixes.
- Âmes en mousse XPS et PET : Résistance thermique modérée ; acceptables pour les environnements de salle blanche qui ne nécessitent pas de composants compatibles autoclave.
- Parements en acier inoxydable et CFRT : Les deux maintiennent une stabilité dimensionnelle aux températures d'autoclavage ; le GRP non revêtu peut ramollir ou jaunir sous exposition prolongée à la vapeur.
Revêtements de panneaux non poreux pour la décontamination
La propriété physique la plus importante d'une surface de chambre stérile est la porosité. Une surface poreuse est un refuge sûr pour les micro-organismes. Aucune quantité de désinfectant ne peut pénétrer de manière fiable un matériau microporeux pour tuer les bactéries et les spores qui s'y trouvent. Pour les zones stériles de catégorie A et B, le parement du panneau doit être non poreux — pas simplement « lisse au toucher », mais véritablement non poreux à l'échelle microscopique.
« La différence pratique entre une salle blanche et une chambre stérile se résume à ce que vous contrôlez : les particules ou les micro-organismes viables. Dans une salle blanche, vous contrôlez les particules. Dans une chambre stérile, vous contrôlez les micro-organismes viables. Une surface qui captive les particules peut être acceptable pour l'ISO 7 ou 8 ; elle est inacceptable pour une catégorie A où le SAL (niveau d'assurance de stérilité) de 10 puissance moins 6 est l'objectif réglementaire. Les panneaux GRP à revêtement gelcoat et les panneaux en acier inoxydable offrent des surfaces véritablement non poreuses. Nos ingénieurs spécifient une rugosité de surface (Ra) inférieure à 0,8 micromètre comme exigence minimale pour tout panneau entrant dans un environnement stérile. En dessous de ce seuil, la surface est suffisamment lisse pour que le contact du désinfectant soit complet et uniforme — aucune micro-fissure, aucune zone protégée.»
Les concurrents indiquent souvent les classes ISO mais négligent les dégagements de substrat qui contaminent les procédés stériles. Le stratifié haute pression (HPL) ou la fibre de verre non revêtue peut libérer des fibres et émettre des composés organiques volatils dans des conditions de stérilisation. Le GRP gelcoat ou l'acier inoxydable est obligatoire pour les catégories A/B. N'acceptez jamais une spécification de panneau basée uniquement sur la classification ISO sans vérifier la porosité et les caractéristiques de dégagement du matériau de parement.
Évaluation des matériaux de cœur pour la durabilité à la stérilisation
Le matériau de remplissage d'un panneau sandwich est souvent négligé dans la conception des chambres stériles, mais il joue un rôle décisif sur la performance de décontamination à long terme. Alors que le parement supporte l'exposition chimique et thermique directe, l'âme doit résister à l'infiltration d'humidité, à la dilatation thermique et à la dégradation structurelle qui peuvent survenir lorsque les produits de désinfection pénètrent dans les défauts microscopiques de surface.
Les âmes en mousse à cellules fermées sont essentielles pour les environnements stériles. Une âme à cellules ouvertes ou partiellement à cellules ouvertes absorbera les solutions de désinfection pendant les cycles de nettoyage, créant des réservoirs d'humidité internes qui favorisent la croissance microbienne — exactement le contraire de ce qu'exige une chambre stérile. Les mousses PU, PET et XPS offrent toutes des structures à cellules fermées, mais elles diffèrent considérablement par leur densité et leur résistance à l'humidité. Nos données de production indiquent que les âmes en mousse PU à 40–42 kg par mètre cube offrent le meilleur équilibre entre isolation thermique et résistance à l'humidité pour les applications de chambre stérile, avec une conductivité thermique inférieure ou égale à 0,022 watt par mètre-kelvin.
- Âme en mousse PU à cellules fermées offre une excellente résistance à l'humidité pour les panneaux fixes de chambre stérile.
- Âme en mousse PMI : L'âme en mousse PMI offre la plus haute résistance thermique et chimique parmi les matériaux d'âme de panneau ; idéale pour les composants autoclavables et les zones nécessitant une décontamination VHP répétée.
- Âme en mousse PET : Bonne structure à cellules fermées avec une résistance chimique élevée ; adaptée aux environnements utilisant la désinfection à base d'acide peracétique ou de peroxyde d'hydrogène.
- Âme en nid d'abeille en PP : Légère et chimiquement inerte ; option robuste lorsque l'isolation thermique est moins critique que la réduction de poids.
Les ponts thermiques au niveau des jointures des panneaux méritent une mention particulière. Dans notre expérience avec les installations pharmaceutiques, les ponts thermiques au niveau des jointures des panneaux sont la première cause de formation de moisissures dans les chambres stériles. Contrairement aux systèmes en panneaux plats, les panneaux isolés sandwich avec des joints intégrés à fermoir à came maintiennent une valeur d'isolation continue tout au long de la ligne de jointure. Cela empêche la formation de micro-climats de condensation où l'humidité s'accumule et où les micro-organismes prospèrent. Lors de la spécification de panneaux pour une chambre stérile, vérifiez toujours que le système de jointure atteint l'étanchéité à l'air de classe 3 selon la norme EN 12114 — c'est la référence qui garantit qu'aucun air non filtré ne contourne le système de filtration par les interstices des panneaux.
Lors de l'évaluation des fournisseurs de panneaux pour les projets de chambres stériles, demandez spécifiquement leurs données d'épaisseur de gelcoat et de rugosité de surface (valeur Ra). Un fournisseur incapable de fournir ces chiffres utilise probablement un panneau standard de salle blanche conçu pour le contrôle des particules, et non un panneau de grade stérile conçu pour la décontamination microbienne. La différence n'est pas cosmétique — c'est la différence entre réussir et échouer un audit BPF.
En quoi ISO 14644 et BPH diffèrent-ils ?
La distinction fondamentale : physique vs biologie
Le malentendu le plus critique dans l'industrie consiste à traiter les normes ISO 14644 et BPF comme interchangeables. Elles ne le sont pas. L'ISO 14644-1 est une norme universelle d'ingénierie axée sur la physique — elle mesure strictement la concentration de particules inertes en suspension dans l'air (poussière, cellules cutanées, fibres). Elle répond à la question : « Quelle est la propreté de l'air ? » Les BPF (Bonnes Pratiques de Fabrication), spécifiquement l'annexe 1 des BPF de l'UE, sont un cadre réglementaire axé sur la biologie. Elles dictent les limites microbiologiques (viables) nécessaires à la sécurité pharmaceutique. Elles répondent à la question : « L'environnement est-il suffisamment stérile pour prévenir la contamination du produit ? » Vous pouvez disposer d'une pièce qui respecte les comptages de particules de l'ISO Classe 5 mais qui échoue malgré tout à la catégorie A des BPF parce qu'elle héberge des bactéries sur les surfaces ou dans le flux d'air.
Voyez les choses ainsi : l'ISO est le balai qui chasse la poussière, tandis que les BPF sont le chirurgien qui se prépare pour une opération. Un sol peut être exempt de poussière (conforme ISO), mais s'il n'a pas été désinfecté, il n'est pas stérile (conforme BPF). Ne reposer que sur la classification ISO pour la fabrication pharmaceutique constitue une erreur fondamentale de conception qui conduit à des audits échoués et à des produits dangereux.
The Trap of “At Rest” vs. “In Operation”
Un point de friction majeur entre ces deux cadres réside dans la manière dont ils définissent les états de conformité. L'ISO 14644 définit la classification selon trois états d'occupation : « Tel que construit » (vide, sans équipement), « Au repos » (équipement présent, sans personnes) et « Opérationnel » (pleine production). Cependant, de nombreuses installations obtiennent leur certification sur la base de données « Au repos » parce que l'air y est stable et calme. Les réglementations BPF sont beaucoup plus strictes ; elles exigent la conformité durant l' “In Operation” état
Concevoir une salle pour réussir un test de comptage de particules un dimanche matin où personne ne travaille (ISO) est nettement plus facile que de maintenir ces seuils durant un service chargé de mardi (BPF). Cette divergence explique pourquoi les gestionnaires d'installations font souvent face à une « Anxiété de Conformité. » Le système CVC doit être suffisamment dynamique pour gérer la charge thermique et la génération de particules liées à l'activité humaine. Si vous concevez uniquement selon la norme ISO sans intégrer la charge opérationnelle dynamique des BPF, votre salle blanche échouera dès le démarrage de la production.
Alignement des classifications et lacune microbienne
Concevoir une pièce pour réussir un test de comptage de particules un dimanche matin où personne ne travaille (ISO) est nettement plus facile que de maintenir ces comptages durant un quart de travail chargé un mardi (BPF). Cette divergence explique pourquoi les gestionnaires d'installation font souvent face à une « anxiété de conformité. » Le système CVC doit être suffisamment dynamique pour gérer la charge thermique et la génération de particules liée à l'activité humaine. Si vous concevez uniquement selon la norme ISO sans intégrer la charge dynamique opérationnelle BPF, votre salle blanche échouera dès le démarrage de la production.
S'il existe une corrélation numérique entre les deux systèmes, ils ne sont pas parfaitement alignés. L'industrie associe généralement les catégories BPF A et B à l'ISO Classe 5, la catégorie C à l'ISO Classe 7 et la catégorie D à l'ISO Classe 8. Cependant, cette correspondance crée un faux sentiment de sécurité. Respecter le comptage de particules de l'ISO Classe 5 ne satisfait pas automatiquement la catégorie A des BPF. Les BPF ajoutent une couche de complexité microbienne que l'ISO ignore complètement. Ne supposez pas que la filtration HEPA seule garantit la conformité aux BPF. Les zones de catégorie A BPF exigent un flux d'air unidirectionnel (laminaire) pour éliminer instantanément les micro-organismes, tandis que l'ISO Classe 5 autorise un flux non unidirectionnel dans certaines situations (bien que rares dans le domaine pharmaceutique à haut enjeu). La mécanique de flux d'air doit être conçue pourla stérilité et non simplement pour.
Science des matériaux : surfaces et capacité de nettoyage
Le différenciateur final réside dans les exigences physiques de l'infrastructure de la salle. Les normes ISO sont largement indifférentes aux matériaux des murs ; elles se préoccupent des renouvellements d'air et des différentiels de pression. Les BPF, à l'inverse, accordent une importance cruciale aux surfaces car les bactéries prolifèrent dans les fissures, les anfractuosités et les matériaux poreux. Les BPF exigent des surfaces lisses, imperméables, non émissives et résistantes aux produits chimiques.
Le différenciateur final réside dans les exigences physiques de l'infrastructure de la pièce. Les normes ISO sont largement neutres concernant les matériaux muraux ; elles se préoccupent des changements d'air et des différences de pression. Les BPF, au contraire, sont obsédées par les surfaces parce que les bactéries prospèrent dans les fissures, les interstices et les matériaux poreux. Les BPF imposent des surfaces lisses, imperméables, qui ne perdent pas de particules et résistantes aux produits chimiques.
| Paramètre | Dans un environnement BPF, un mur n'est pas simplement une cloison ; c'est une barrière contre les infections. Les matériaux doivent résister à des protocoles de stérilisation rigoureux (comme le peroxyde d'hydrogène vaporisé ou des agents chimiques puissants) sans se dégrader, se corroder ou émettre de composés volatils. Cela dicte souvent l'utilisation de systèmes continus et sans couture dotés de mécanismes à fermoir à came afin d'éliminer les jointures où les micro-organismes peuvent se cacher. Si votre système de panneaux fuite de l'air ou présente une rugosité de surface (Ra) supérieure à 0,8 micromètre, vous pourrez réussir un test d'air ISO, mais vous échouerez à un test de prélèvement de surface BPF. | Définition ISO 14644 | Exigence technique |
|---|---|---|---|
| Objectif principal | Norme universelle pour le contrôle de la propreté particulaire de l'air, basée strictement sur les comptages de particules par mètre cube. | Cadre réglementaire garantissant la sécurité du produit, la stérilité et la qualité constante grâce à l'hygiène, au contrôle microbien et à la validation des procédés. | La conception doit prioriser l'efficacité de filtration (ISO) ainsi que la conception aseptique intégrée, la nettoyabilité des matériaux et le suivi microbien (BPF). |
| Système de classification | Neuf niveaux (ISO classe 1 à ISO 9), la classe 1 étant la plus propre, définie uniquement par des limites de concentration en particules. | Quatre grades (A, B, C, D) déterminés par l'évaluation des risques, combinant les limites de particules avec les limites de contamination microbienne active. | Les grades A/B correspondent généralement à l'ISO classe 5 ; le grade C à l'ISO 7 ; le grade D à l'ISO 8. La conception doit satisfaire aux exigences microbiennes BPF plus strictes à ces niveaux correspondants. |
| États opérationnels | Définit les états d'occupation (tel que construit, au repos, opérationnel) aux fins de vérification de la classification. | Mandates strict compliance in both ‘At Rest’ (static condition) and ‘In Operation’ (working condition) with defined limits for both states. | HVAC systems must maintain stable pressure differentials and air change rates capable of meeting dynamic ‘In Operation’ particle and microbial counts. |
| Contrôle microbiologique | N'est pas un critère de classification principal ; l'accent est mis sur la quantification des particules inertes. | Exigence critique avec des limites strictes pour les formes viables d'Unités Formatrices de Colonies (UFC) dans l'air et sur les surfaces afin de garantir la stérilité. | Les surfaces doivent être non poreuses et résistantes aux agents chimiques pour résister aux protocoles de stérilisation fréquents sans dégradation ni formation de biofilm. |
| Spécifications de surface et matériaux | Se concentre sur la mécanique du flux d'air et la filtration ; les exigences de surface sont généralement secondaires par rapport à la propreté de l'air. | Mandates smooth, impervious, non-shedding, and rigid surfaces (Ra < 0.8 µm) to facilitate rigorous disinfection and prevent contamination. | Les zones de grade A/B spécifient généralement des panneaux en GRP recouvert de gel ou en acier inoxydable avec des systèmes à verrouillage rapide pour éliminer les joints et empêcher la rétention microbienne. |
Industries utilisant des salles blanches vs des salles stériles
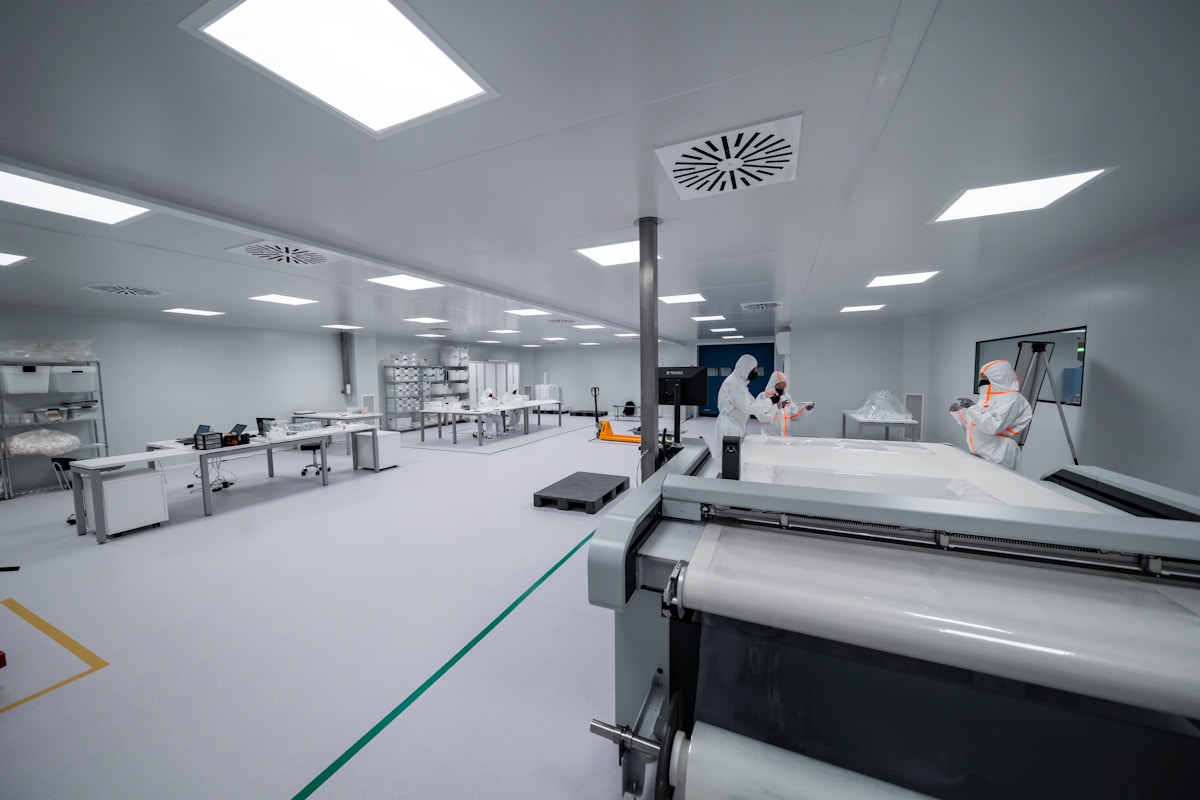
Les salles blanches contrôlent les particules en suspension dans l'air pour protéger les produits et les procédés. Les salles stériles vont plus loin en éliminant les micro-organismes viables pour garantir la sécurité des patients dans la fabrication pharmaceutique.
Le choix entre une salle blanche et une salle stérile dépend de ce à quoi le produit est le plus vulnérable. L'électronique et la fabrication de semi-conducteurs nécessitent un contrôle des particules car une simple poussière peut détruire une puce microélectronique. La fabrication pharmaceutique de médicaments injectables nécessite la stérilité car même une particule non viable est moins dangereuse qu'un microbe vivant qui pourrait provoquer une infection chez un patient.
Industries qui utilisent principalement des salles blanches
Les salles blanches sont la norme pour les industries où la contamination particulaire est la menace principale. Ces environnements se concentrent sur le maintien de comptages de particules en suspension spécifiques grâce à la filtration HEPA, à la pression positive et à des configurations d'écoulement de l'air contrôlées. L'objectif est de garder l'air exempt de poussière, de fibres et d'autres contaminants solides qui pourraient compromettre la qualité du produit ou les rendements de fabrication.
- Fabrication de semiconducteurs et d'électronique : L'assemblage de circuits imprimés, la fabrication de puces et la production de panneaux d'affichage nécessitent tous des environnements ISO classe 5 ou plus propres. Le contrôle des particules prévient les courts-circuits et la perte de rendement sur les wafers, qui peut coûter des milliers de dollars par défaut.
- Assemblage de dispositifs médicaux : Les seringues, cathéters et instruments chirurgicaux sont assemblés dans des salles blanches pour prévenir la contamination particulaire. Ces dispositifs n'entrent pas toujours directement dans la circulation sanguine, donc le contrôle des particules est privilégié par rapport à la stérilité microbienne au stade de l'assemblage.
- Transformation des aliments et des boissons : Les lignes d'emballage et les zones de manutention des ingrédients utilisent des salles blanches pour contrôler la poussière, les spores de moisissure et les contaminants environnementaux. L'accent est mis sur la durée de conservation du produit et la prévention de l'altération plutôt que sur l'obtention d'une stérilité de grade médical.
- Cosmétiques et soins personnels : La fabrication de crèmes, lotions et maquillage requiert des environnements propres pour prévenir la contamination par particules et la croissance microbienne pendant la production. Ces installations fonctionnent généralement aux équivalents ISO Classe 7 ou 8.
Industries qui nécessitent des salles stériles
Les salles stériles sont essentielles lorsque le produit final doit être exempt de micro-organismes viables. Ces environnements se trouvent presque exclusivement dans les opérations pharmaceutiques et biotechnologiques produisant des médicaments injectables, des vaccins et des produits ophtalmiques stériles. Une salle stérile est toujours une salle blanche en premier lieu, mais elle ajoute des mesures de contrôle microbien au contrôle des particules.
- Fabrication de médicaments injectables : Les opérations de remplissage-fermeture stériles pour les solutions IV, les vaccins et les produits biologiques exigent des zones de Grade A telles que définies par les lignes directrices de l'UE BPF. Ce sont les environnements contrôlés les plus stricts dans la fabrication commerciale, avec des limites microbiennes aéroportées bien plus strictes que toute classification ISO des particules prise isolément.
- Traitement aseptique : Les produits qui ne peuvent pas être stérilisés en conditionnement terminal doivent être fabriqués dans un environnement aseptique. Cela inclut de nombreux médicaments biologiques, collyres et certaines formulations vaccinales où la chaleur ou les rayonnements détruiraient le principe actif.
- Bioprocédé et thérapie cellulaire : La fabrication de thérapies cellulaires et de thérapies géniques exige à la fois un contrôle des particules et un contrôle microbien pour protéger le produit et le patient. Ces procédés sont souvent classés selon les normes de fabrication stérile BPF plutôt que selon les seules normes de salle blanche ISO.
Pourquoi la distinction compte pour la conception d'installations
Comprendre l'environnement dont votre opération a besoin affecte directement chaque décision de conception qui suit. Une salle stérile exige davantage de ses matériaux de construction qu'une salle blanche standard. Les surfaces doivent résister à des désinfections répétées avec des agents agressifs comme le peroxyde d'hydrogène vaporisé et les composés phénoliques sans se dégrader. Les joints et les traversées doivent être étanchéifiés pour empêcher la formation de refuges microbiens que la filtration simple des particules ne peut pas résoudre.
La superposition entre ces deux types d'environnement est là que se produisent les erreurs. Certaines entreprises supposent que le respect des normes ISO de salle blanche est suffisant pour les opérations pharmaceutiques. Cependant, les classifications ISO mesurent les particules, pas les micro-organismes. Une salle peut être exempte de particules tout en abritant des niveaux dangereux de bactéries ou de champignons. Les inspecteurs réglementaires des installations pharmaceutiques recherchent spécifiquement des preuves de contrôle microbien que l'ISO seul ne fournit pas.
Pour les fabricants d'électronique, l'erreur inverse est tout aussi courante. Certaines installations surinvestissent dans une construction de grade stérile alors que leur risque réel est la contamination par particules. Le résultat est un coût initial plus élevé et une maintenance plus complexe sans amélioration qualitative significative. Le bon environnement associe le risque de contamination à la vulnérabilité du produit, et non à une norme générique qui peut ne pas s'appliquer.
Comment la filtration diffère de la désinfection
La filtration élimine les particules physiques de l'air. La sanitisation élimine ou désactive les micro-organismes. Il s'agit de deux processus entièrement différents servant des objectifs différents, et les confondre est une erreur de conception courante.
Ce que fait réellement la filtration
La filtration de l'air est un processus de séparation physique. Elle capte les particules solides et liquides — poussière, cellules cutanées, fibres et autres débris aéroportés — lorsque l'air traverse le média filtrant. Les filtres à particules haute efficacité (HEPA) constituent la norme de l'industrie, classés pour retenir 99,97 % des particules de 0,3 micromètre. Les filtres ULPA (Ultra Low Penetration Air) vont plus loin, captant 99,999 % des particules de 0,12 micromètre.
Le mécanisme est simple : l'air est aspiré ou poussé à travers des couches fibreuses denses. Les particules sont piégées par impact, interception et diffusion. Le résultat est un air plus pur avec moins de matière solide visible et invisible en suspension. Tel est l'entier objectif de la filtration.
Ce que fait réellement la désinfection
La sanitisation et la stérilisation ciblent les micro-organismes vivants — bactéries, champignons, spores et virus. Ces processus fonctionnent par des mécanismes chimiques, thermiques ou à base de rayonnements qui détruisent ou désactivent les contaminants biologiques. Les méthodes courantes incluent le peroxyde d'hydrogène vaporisé (VHP), la chaleur sèche, le gaz oxyde d'éthylène, l'irradiation germicide ultraviolette et la désinfection des surfaces avec des agents chimiques validés.
L'objectif ici est fondamentalement différent. La sanitisation vise à réduire la charge microbienne à un niveau acceptable, tandis que la stérilisation cherche à éliminer tous les micro-organismes viables. Dans la fabrication pharmaceutique et de dispositifs médicaux, cette distinction est énorme car un espace peut être exempt de particules tout en abritant une contamination biologique dangereuse.
Pourquoi la distinction compte dans la pratique
Une salle blanche équipée d'une filtration HEPA satisfera aux classifications ISO des particules. Les comptes de particules en suspension seront dans les limites spécifiées. Mais ces mêmes filtres HEPA ne tuent pas les bactéries ni ne neutralisent les spores. Les micro-organismes peuvent toujours être présents dans l'air, sur les surfaces et au sein du média filtrant lui-même si le système n'est pas correctement entretenu.
- La filtration des particules traite la contamination physique — poussière, fibres et débris qui peuvent compromettre l'intégrité du produit ou les résultats du procédé.
- La sanitisation microbienne traite la contamination biologique — organismes vivants susceptibles de provoquer des infections, d'altérer les produits ou de violer les exigences de stérilité.
- Aucun des deux processus ne remplace l'autre. Une installation conçue uniquement pour le contrôle des particules échouera à la validation de stérilité. Une installation conçue uniquement pour le contrôle microbien sans filtration adéquate aura du mal à maintenir une qualité d'air acceptable.
Le fossé entre salle blanche et salle stérile
C'est ici que la confusion crée un risque opérationnel réel. Beaucoup de professionnels supposent qu'atteindre une classification ISO élevée signifie automatiquement qu'un espace est stérile. Ce n'est pas le cas. Les normes ISO mesurent les particules, pas les microbes. Un environnement stérile Grade A selon les directives BPF exige à la fois le contrôle des particules et le contrôle microbien, généralement obtenu par la combinaison de filtration et de protocoles de sanitisation validés.
Pour les zones de traitement aseptique, la conception doit intégrer une filtration HEPA ou ULPA pour l'élimination des particules ET un régime de sanitisation validé qui traite la décontamination des surfaces, la stérilisation de l'air et les procédures d'habillage du personnel. L'infrastructure physique — joints de panneaux étanchéifiés, revêtements non poreux, dalles faîtières — soutient les deux fonctions mais n'accomplit aucune des deux de manière autonome.
Comment les deux systèmes fonctionnent ensemble
Dans une installation stérile correctement conçue, la filtration et la sanitisation opèrent comme des couches complémentaires de défense. L'air soufflé filtré par HEPA élimine l'essentiel des particules aéroportées et certains micro-organismes adsorbés. Les cycles de sanitisation — qu'il s'agisse de fumigation VHP, de traitement UV ou de brumisation chimique — traitent la charge microbienne que la filtration seule ne peut éliminer, y compris les spores et biofilms qui persistent sur les surfaces et dans les réseaux de gaines.
L'entretien régulier des systèmes de filtration fait également partie de cette équation. Les filtres HEPA endommagés ou mal en place deviennent des voies d'accès pour l'air non filtré et des réservoirs potentiels de micro-organismes. Le test d'intégrité des filtres, tel que le test de challenge aérosol conforme à l'ISO 14644-1, garantit que la barrière physique reste intacte. Sans cela, l'ensemble de la stratégie de filtration est compromis.
Risques de confusion entre salles blanches et salles stériles
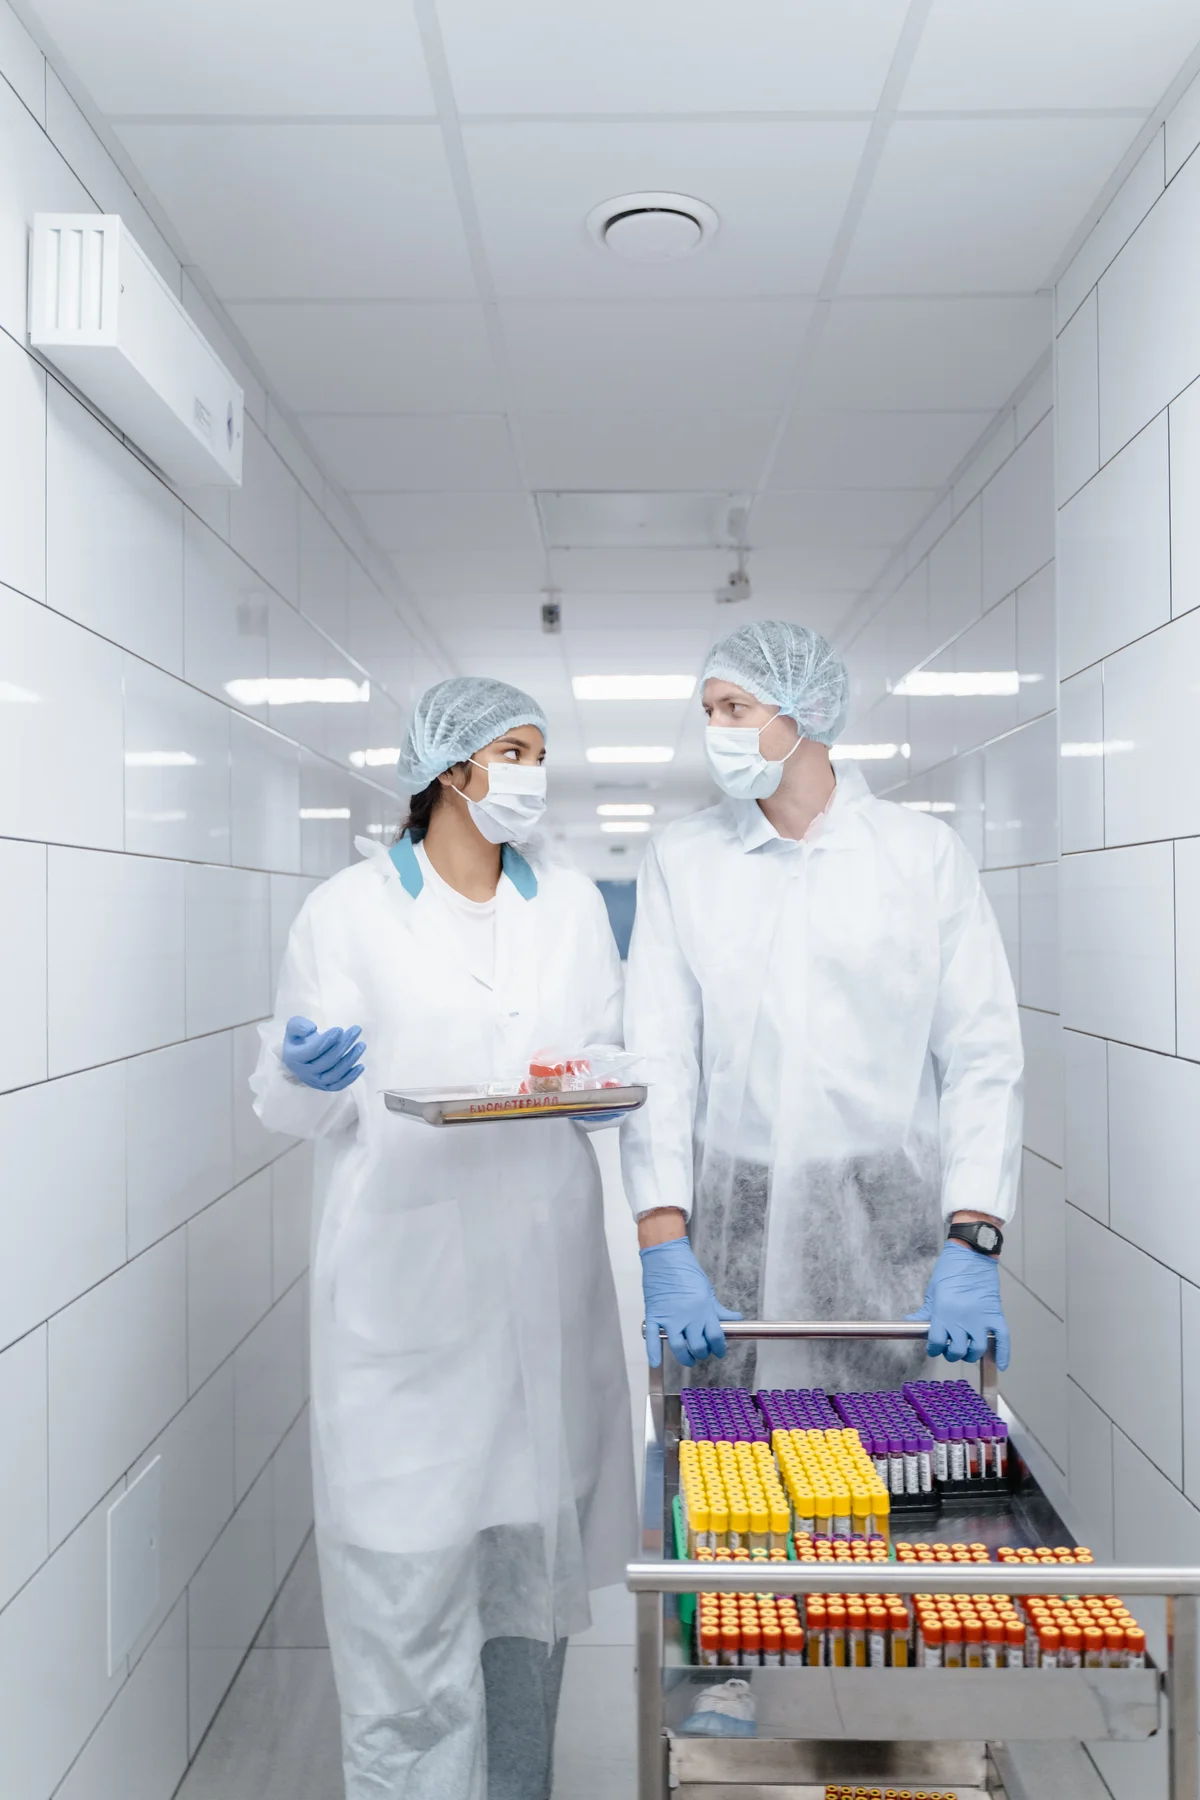
Confondre les normes de salle blanche et de salle stérile entraîne des échecs réglementaires, une contamination des produits, des retrofit coûteux et des risques pour la sécurité des patients. Ces environnements servent des objectifs fondamentalement différents et requièrent des approches de conception distinctes.
Non-conformité réglementaire due à des environnements mal classifiés
Lorsque les organisations traitent les classifications de salle blanche et de salle stérile comme interchangeables, elles s'exposent à de graves conséquences réglementaires. Les autorités de santé et les auditeurs qualité évaluent ces environnements selon des critères différents. Un espace certifié selon les normes ISO 14644 des particules ne satisfait pas automatiquement aux exigences des Bonnes Pratiques de Fabrication (BPF) pour le contrôle microbien en fabrication stérile.
Les inspections réglementaires se concentrent sur la correspondance entre la conception de l'installation et les exigences de stérilité du produit prévu. La mauvaise classification apparaît lors des audits lorsque les données de suivi microbien révèlent des écarts entre la classification déclarée et le contrôle effectif de la contamination. Des organisations ont reçu des lettres d'avertissement, des blocages de produits et des interdictions d'importation en raison de ces écarts.
- Échecs d'audit : Les inspecteurs consignent des non-conformités lorsque le contrôle des particules respecte les normes ISO mais que les barrières microbiennes ne satisfont pas aux attentes de stérilité BPF.
- Arrêts de production : Les organismes réglementaires peuvent ordonner la suspension immédiate des opérations de fabrication stérile jusqu'à ce que la reconfiguration de l'installation réponde aux classifications correctes.
- Invalidation des certificats : La certification ISO seule ne démontre pas la conformité aux réglementations pharmaceutiques de stérilité, créant une fausse assurance pour les exploitants.
Contamination des produits par des barrières microbiennes insuffisantes
Les salles blanches contrôlent les particules aéroportées, tandis que les salles stériles contrôlent à la fois les particules et les micro-organismes. Cette distinction est déterminante pour les produits pharmaceutiques, les biotechnologies et les dispositifs médicaux exigeant une assurance de stérilité. Une salle blanche conçue selon les normes ISO 7 ou ISO 8 peut éliminer 99,97 % des particules supérieures à 0,3 micromètre, mais cela n'élimine pas les bactéries, les spores ou les contaminants fongiques.
Les environnements de fabrication stérile requièrent des contrôles d'ingénierie supplémentaires au-delà de la filtration. Ceux-ci incluent des cascades de pression positive, des protocoles de désinfection des surfaces validés, des programmes de surveillance environnementale mesurant les particules viables et non viables, et des procédures d'habillage du personnel conçues pour minimiser la charge biologique. Lorsque les organisations construisent des zones de production stérile selon les seules spécifications de salle blanche, la contamination microbienne devient une réalité opérationnelle plutôt qu'un risque théorique.
- Prolifération de particules viables : La filtration HEPA standard élimine les particules mais ne stérilise pas l'air. Les micro-organismes transportés sur les surfaces des particules peuvent proliférer dans les environnements de salle blanche dépourvus de contrôle microbien adéquat.
- Contamination des surfaces : Les matériaux de construction de salle blanche peuvent ne pas résister aux cycles agressifs de désinfection exigés pour les zones stériles, créant des réservoirs pour la colonisation microbienne.
- Défaillances du procédé : Le remplissage aseptique, le conditionnement stérile et la fabrication de produits biologiques exigent des niveaux d'assurance de stérilité qu'un contrôle des particules seul ne peut atteindre.
Rétrofits coûteux d'installation dus à de mauvaises spécifications
Construire une installation selon des normes incorrectes crée une exposition financière substantielle. Les coûts de modernisation sont généralement deux à trois fois plus élevés que de concevoir correctement dès le départ. Les organisations qui construisent des espaces classés salle blanche pour des applications stériles subissent des modifications structurelles, des remplacements de systèmes et des retours de validation qui mettent à rude épreuve les budgets et calendriers de projet.
Les exigences courantes de modernisation incluent la mise à niveau des systèmes CVC pour répondre aux exigences de contrôle microbien, le remplacement des panneaux muraux et de plafond par des surfaces compatibles avec les agents de stérilisation, l'installation de contrôles supplémentaires de différentiel de pression, et la redéfinition des motifs d'écoulement de l'air pour répondre aux exigences du traitement aseptique. Chaque modification exige des tests de validation, une documentation réglementaire et des arrêts de production qui cumulent le coût total.
- Remplacement des panneaux : Les panneaux de salle blanche peuvent être dépourvus de la résistance chimique nécessaire pour les composés d'ammonium quaternaire, la vapeur de peroxyde d'hydrogène ou d'autres agents de stérilisation utilisés dans les environnements stériles.
- Modernisation CVC : Les salles stériles exigent souvent des taux plus élevés de renouvellement d'air, des cascades de pression plus strictes et des étapes de filtration supplémentaires que les systèmes standard de salle blanche ne fournissent pas.
- Retravail de validation : Les tests de re-qualification doivent démontrer à la fois le contrôle des particules et le contrôle microbien, nécessitant des périodes de surveillance prolongées et une documentation supplémentaire.
Risques pour la sécurité des patients dans les opérations pharmaceutiques
Les dommages aux patients constituent la conséquence la plus grave de la confusion entre les exigences des salles propres et des salles stériles. Les produits pharmaceutiques stériles, les médicaments injectables et les produits biologiques entrent en contact direct avec les tissus ou le sang du patient. La contamination microbienne de ces produits peut provoquer une septicémie, une infection ou la mort. Les cadres réglementaires imposent des exigences de stérilité précisément parce que l'environnement d'utilisation finale élimine les défenses naturelles du corps.
Des événements de contamination historiques dans la fabrication pharmaceutique ont identifié des causes racines liées à des contrôles environnementaux insuffisants. Lorsque la fabrication stérile est réalisée dans des espaces conçus uniquement pour le contrôle des particules, les niveaux de bioburden peuvent dépasser les seuils acceptables. Les tests de stérilité des produits peuvent réussir si l'échantillonnage est insuffisant, créant une fausse confiance tandis que des lots contaminés parviennent aux patients.
- Risque infectieux : Les produits injectables stériles produits dans des environnements insuffisamment contrôlés introduisent des pathogènes directement dans la circulation sanguine du patient, contournant toutes les barrières immunitaires naturelles.
- Contamination pyrogène : Les endotoxines bactériennes issues de la croissance microbienne dans des espaces mal contrôlés provoquent des réactions fébriles et peuvent être mortelles chez les populations de patients vulnérables.
- Rappels de produits : Les défaillances de stérilité découvertes après distribution déclenchent des rappels obligatoires, des actions réglementaires et une perte de confiance des patients qui va bien au-delà des pertes financières immédiates.
Choisir la bonne salle pour votre produit
Le choix de l'environnement optimal nécessite d'équilibrer le risque de contamination et les obligations réglementaires ; trop spécifier une salle propre est aussi dommageable financièrement que de sous-spécifier une salle stérile.
Mettre en correspondance les risques produits avec les classifications de salle
La première étape de la conception des installations consiste à déterminer si le produit nécessite une salle propre strictement contrôlée ou une salle stérile pleinement validée. Cette distinction n'est pas simplement sémantique ; elle dicte la complexité technique et le coût opérationnel. Une salle propre vise à contrôler les particules en suspension pour répondre aux normes ISO, adaptée à l'électronique ou aux composants automobiles où la poussière nuit au fonctionnement. Inversement, une salle stérile doit contrôler à la fois les particules et les micro-organismes pour satisfaire aux exigences BPF, essentielle pour les injectables ou les implants chirurgicaux où la contamination biologique pose des risques pour la sécurité des patients.
Les décideurs doivent effectuer une évaluation rigoureuse des risques. Si le produit est non stérile mais sensible à la poussière, comme les lentilles optiques, une salle propre standard ISO Classe 7 ou 8 est suffisante. Surdimensionner cet environnement pour répondre aux normes de stérilité gaspille des capitaux en filtration HEPA et protocoles d'habillage inutiles. Cependant, si le processus de fabrication implique un traitement aseptique, un environnement de salle propre est fondamentalement inadéquat car il ne peut garantir l'absence de micro-organismes viables, quel que soit le faible niveau de comptage des particules.
Fabrication pharmaceutique vs besoins d'assemblage de dispositifs
Bien que les deux secteurs utilisent des environnements contrôlés, leurs exigences en infrastructure divergent considérablement en fonction des conséquences de la contamination. La fabrication pharmaceutique, en particulier pour les médicaments parentéraux, exige des environnements de traitement aseptique. Cela nécessite des changements d'air par heure (CAH) dépassant souvent 600, un flux d'air unidirectionnel (flux laminaire) et une surveillance environnementale rigoureuse des particules viables et non viables.
En revanche, l'assemblage de dispositifs médicaux présente souvent une plus grande tolérance. Les dispositifs non invasifs nécessitent généralement des conditions standards de salle propre (ISO Classe 7 ou 8) axées sur le contrôle des particules pour garantir la fonctionnalité mécanique et l'intégrité de l'emballage. L'infrastructure ne requiert pas toujours les contraintes de raccordement et les protocoles de stérilisation stricts trouvés en pharmacie, sauf si le dispositif est destiné à être implanté ou entrera en contact avec des tissus stériles.
| Secteur industriel | Risque de contamination principal | Focus environnemental typique |
|---|---|---|
| Pharmaceutiques (Parentéraux) | Microbien & Endotoxine | Salle stérile (BPF Niveau A/B) |
| Dispositifs médicaux (Non invasifs) | Particulaire (Poussière/Débris) | Salle propre (ISO Classe 7/8) |
| Électronique/Semi-conducteurs | Particulaire (Tueur de rendement) | Salle propre (ISO Classe 3-5) |
Évaluation des mandats réglementaires pour votre application
Les choix d'ingénierie doivent être subordonnés aux cadres réglementaires. La conception des installations est essentiellement la manifestation physique des lois applicables. Pour les fabricants pharmaceutiques opérant aux États-Unis ou en Europe, la conformité avec FDA ou les directives BPF de l'EMA est obligatoire. Ces réglementations dictent souvent des régimes de surveillance environnementale spécifiques, des différentiels de pression et des débits de renouvellement d'air qui vont au-delà des normes ISO de base.
Des applications spécifiques ont des normes hautement prescriptives. Par exemple, la préparation pharmaceutique hospitalière doit strictement se conformer aux normes USP et , qui réglementent tout, des configurations d'écoulement de l'air aux protocoles de désinfection des surfaces. Ignorer ces mandats spécifiques lors de la phase de conception conduit à des installations qui échouent à la validation, entraînant des retrofits coûteux ou des fermetures réglementaires. Le type de salle correct est déterminé non seulement par le produit, mais aussi par la « section » spécifique de la loi qui régit la création de ce produit.
Ne supposez pas que la conformité ISO Classe 5 satisfait automatiquement aux exigences BPF Niveau A. Le Niveau A comprend des définitions opérationnelles (surveillance viable pendant l'activité) que l'ISO ne couvre pas. Une conception basée uniquement sur la classification ISO dans un cadre pharmaceutique réglementé échouera probablement à un audit réglementaire.
Consultation en ingénierie pour conception de salle blanche sur mesure
Une fois le profil de risque et réglementaire établi, une consultation en ingénierie professionnelle est requise pour traduire ces exigences en infrastructure physique. Les solutions toute faites sont rarement suffisantes pour des procédés de fabrication complexes. Un consultant doit analyser le flux de travail, le flux de matériaux et les déplacements du personnel pour concevoir une disposition qui minimise la contamination croisée.
- Cascades de pression : Concevoir des différentiels de pression d'air (positifs ou négatifs) afin d'assurer un flux d'air des zones propres vers les zones moins propres, pour contenir les contaminants.
- Durabilité des matériaux : Sélectionner des systèmes de murs et de plafonds capables de résister aux agents de nettoyage spécifiques (par ex. agents sporicides) requis pour la classification sans se dégrader ni émettre de composés.
- Intégration CVC : S'assurer que le système CVC maintient des niveaux constants de température, d'humidité et de filtration même lors des charges opérationnelles maximales.
Une consultation efficace comble le fossé entre la classification théorique et la réalité opérationnelle. Elle garantit que la salle sélectionnée pour le produit peut être maintenue efficacement tout au long de sa durée de vie, empêchant le scénario où une installation à la pointe de la technologie se dégrade en un environnement non conforme en raison d'exigences de maintenance difficiles à gérer.
Conclusion
Arrêtez de confondre les comptages de particules ISO avec la stérilité GMP réelle. Un faible nombre de particules ne signifie rien si vos matériaux abritent des bactéries. Nous voyons trop de retrofits où les propriétaires ont priorisé le flux d'air mais ignoré la chimie des surfaces. Vous avez absolument besoin de revêtements non poreux qui survivent aux nettoyages agressifs au peroxyde d'hydrogène sans se dégrader. Pour les injectables, le contrôle des particules est la base, mais le contrôle microbien est le vrai combat. Ne faites pas de compromis sur les spécifications des matériaux juste pour économiser quelques dollars sur la construction.
Parlez à notre équipe d'ingénierie de vos risques microbiens spécifiques avant de spécifier les matériaux. Nous fabriquons des systèmes modulaires conçus spécifiquement pour résister aux cycles répétés d'autoclave et à l'exposition chimique sévère sans délaminage. Envoyez-nous vos protocoles de désinfection, et nous vérifierons la densité du noyau et la compatibilité des revêtements. Assurez-vous que votre infrastructure survive réellement à la chimie requise pour la stérilité.
Foire aux questions
Qu'est-ce que la pression positive de la pièce ?
La pression positive garantit que l'air s'écoule vers l'extérieur de l'environnement contrôlé, empêchant les contaminants de s'infiltrer. Elle agit comme une barrière critique dans les salles blanches et les salles stériles pour protéger l'espace interne. Des cascades de pression sont maintenues entre les salles de différents grades de classification pour contrôler la direction du flux d'air.
Comment le flux d'air affecte-t-il la stérilité ?
Les salles stériles exigent généralement un flux d'air unidirectionnel (laminaire) pour éloigner les particules des zones critiques. Les salles blanches standard utilisent souvent un flux d'air turbulent pour diluer les contaminants plutôt que pour les éliminer directement. Une vitesse d'air appropriée est essentielle pour maintenir les niveaux d'assurance stérilité pendant le processus aseptique.
Une surveillance environnementale continue est-elle requise ?
Bien que les salles blanches puissent surveiller les comptages de particules périodiquement, les salles stériles exigent une surveillance environnementale continue des particules viables et non viables. Cette collecte de données en temps réel est obligatoire pour la conformité réglementaire dans la fabrication pharmaceutique. Elle fournit la traçabilité nécessaire pour prouver des conditions aseptiques constantes.
Les exigences d'habillage diffèrent-elles ?
Oui, les salles stériles exigent des procédures complètes d'habillage aseptique, comprenant souvent des gants stériles et des masques, dans une cascade de salle d'habillage. Les salles blanches standard peuvent seulement nécessiter une combinaison basique et un net anti-poussière pour contrôler le dégagement de particules. Le protocole plus strict dans les salles stériles empêche l'entrée de micro-organismes d'origine humaine.
Comment les joints de panneaux sont-ils scellés efficacement ?
Un scellement efficace repose sur des systèmes d'étanchéité mécanique non poreux plutôt que sur des mastics chimiques qui peuvent se dégrader. Des connexions continues empêchent la formation de niches où des bactéries pourraient s'abriter et résister aux stérilisations de routine. Des panneaux composites avancés utilisent des systèmes à verrouillage par cam intégrés pour garantir des joints continus et étanches.
Quel est le rôle des sas de transfert ?
Les chambres de transfert permettent aux matériaux d'entrer dans une salle stérile sans que le personnel ne perturbe l'équilibre de pression. Ils comportent souvent des portes interverrouillées et des méthodes de stérilisation intégrées comme les UV. Ces unités minimisent les risques de contamination associés aux points d'entrée à forte fréquentation.